En nuestra primera entrada de blog tras las vacaciones de verano, presentamos los nuevos documentos del MDCG que abordan específicamente los ensayos clínicos de dispositivos médicos. En esta entrada, presentaremos ambos documentos y analizaremos los puntos que pueden ser relevantes para los patrocinadores y, en consecuencia, para los fabricantes.
Abreviaturas
Marcado CE en un producto para indicar que cumple los requisitos legales para ser vendido en el Mercado Único ampliado en el Espacio Económico Europeo (EEE).
Plan de investigación clínica del CIP
Sistema alemán de información y base de datos de dispositivos médicos DMIDS
EUDAMED, base de datos europea sobre productos sanitarios
Requisitos básicos de seguridad y rendimiento de GSLA
Reglamento (UE) 2017/746 del Parlamento Europeo y del Consejo sobre productos sanitarios para diagnóstico in vitro
Grupo de coordinación de dispositivos médicos del MDCG
Reglamento de dispositivos médicos MDR; Reglamento UE 2017/745
Sistema de información de dispositivos médicos del MPI
Estado miembro de EM
Autoridad Nacional Competente NCA
Seguimiento clínico postcomercialización del PMCF
Comité de ética de investigación del REC
Regulaciones subyacentes
Reglamento UE 2017/745 (MDR)
MDCG 2021-6
MDCG 2021-8
1. Introducción
El Grupo de Coordinación de Productos Sanitarios (MDCG) publica de forma regular y continua documentos de orientación sobre el MDR. Esto se realiza de conformidad con el artículo 105 del MDR y el artículo 99 del IVDR. Los documentos se elaboran en colaboración con las partes interesadas representadas en los diversos grupos y se presentan en el siguiente formato: "MDCG Año-Número-Revisión".
El MDCG está compuesto por representantes de todos los Estados miembros y presidido por un representante de la Comisión Europea. Estos documentos no son documentos de la Comisión Europea y no pueden considerarse su postura oficial. Las opiniones expresadas en este documento no son jurídicamente vinculantes, y solo el Tribunal de Justicia de la Unión Europea puede ofrecer una interpretación vinculante del Derecho de la UE.
Representan simplemente un entendimiento común de cómo deben aplicarse en la práctica el MDR y el IVDR para garantizar una implementación efectiva y armonizada de la legislación.
Este artículo trata sobre los dos documentos MDCG recientemente publicados 2021-6 y 2021-8.
El documento MDCG 2021-6, «Reglamento (UE) 2017/745: Preguntas y respuestas sobre la investigación clínica», está dirigido a los patrocinadores de investigaciones clínicas de productos sanitarios realizadas en el marco del Reglamento (UE) 2017/745 (MDR). En él se abordan preguntas y respuestas, y se podrán añadir más preguntas y respuestas posteriormente.
el documento MDCG 2021-8 “Documentos de solicitud/notificación de investigación clínica” aborda los documentos que deben presentarse al solicitar una investigación clínica.
2. Nuevos documentos del MDCG
2.1 MDCG 2021-6
Este documento del MDCG, publicado en abril pasado, contiene un total de 28 preguntas generales y respuestas relacionadas:
En primer lugar, se analizan las diferencias entre el MDR y la anterior Directiva 93/42/CEE:
¿Cuáles son las diferencias y mejoras generales relacionadas con las investigaciones clínicas según el nuevo Reglamento (UE) 2017/745 (MDR) en comparación con las Directivas 93/42/CEE y 90/385/CEE?
Básicamente, no hay ninguna, excepto que el MDR representa un conjunto de reglas diferente y más vinculante, que tiene por objeto garantizar una viabilidad más uniforme y predecible de los ensayos clínicos.
Además de la definición de ensayo clínico tomada del MDR (pregunta 2), la tercera pregunta vuelve a ser interesante:
¿Cuál es la diferencia entre rendimiento, rendimiento clínico y beneficio clínico?
Según el MDR, el rendimiento (véase la definición del artículo 2(22) del MDR) de un producto es su capacidad para cumplir su finalidad prevista, según lo especificado por el fabricante. En un sentido más amplio, el rendimiento clínico (véase la definición del artículo 2(52) del MDR) de un dispositivo médico es su capacidad para cumplir su finalidad prevista y, por lo tanto, cuando se utiliza según lo previsto, para proporcionar un beneficio clínico (véase la definición del artículo 2(53) del MDR). El beneficio clínico es el efecto positivo de un producto en la salud de una persona, expresado en forma de un resultado clínico significativo, medible y relevante para el paciente (incluidos los resultados relacionados con el diagnóstico) o un efecto positivo en la gestión del paciente o la salud pública.
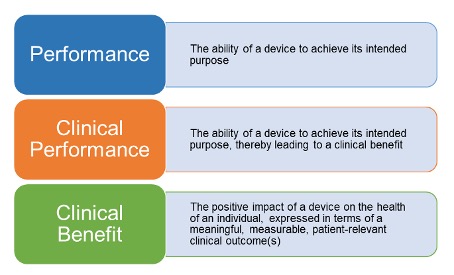
Fig. 1 Definición de rendimiento, rendimiento clínico y beneficio clínico.
Hasta ahora, nunca se ha hecho una distinción precisa entre rendimiento (para cumplir el propósito previsto) y rendimiento clínico (rendimiento para proporcionar un beneficio clínico, es decir, los aspectos clínicos del rendimiento).
Esto es importante, no solo en relación con los ensayos clínicos a la hora de elegir los criterios de valoración primarios y secundarios, sino también a la hora de definir las afirmaciones relativas al clínico en el marco de la evaluación clínica.
La novena pregunta se refiere al tema de las “investigaciones adicionales gravosas” y las define de conformidad con el artículo 74.
Los procedimientos adicionales que constituyen una carga pueden abarcar una amplia variedad de intervenciones, incluyendo aquellas que pueden causar dolor, incomodidad, ansiedad, posibles riesgos o complicaciones/efectos secundarios, interrupción de la vida y las actividades personales, u otras experiencias desagradables. Generalmente, se determina desde la perspectiva de la persona que experimenta la carga.
Otros procedimientos invasivos incluyen la penetración en el interior del cuerpo a través de la superficie corporal, incluso a través de las membranas mucosas de los orificios corporales, o la penetración en una cavidad corporal a través de un orificio corporal
Esto incluye, por ejemplo, análisis de sangre o biopsias que se realizan adicionalmente como parte del ensayo clínico y no forman parte de la práctica clínica habitual.
Sin embargo, todavía hay incertidumbre en este sentido y se recomienda contactar al comité de ética y a la autoridad competente en el marco del respectivo ensayo clínico para tomar la decisión correcta respecto a la aplicación en caso de que existan cuestiones controvertidas respecto a la carga adicional.
Surgen muchas preguntas sobre el procedimiento regulatorio correcto que debe seguirse para una investigación clínica en el contexto específico de un dispositivo médico. Esto se refiere a los artículos 62, 74 y 82 del Reglamento de Dispositivos Médicos (MDR). Con gusto le brindaremos consultas individuales sobre este tema como parte de nuestra consulta inicial gratuita.
Las preguntas 15 a 20 abordan los cambios al protocolo del ensayo clínico (enmiendas), y las preguntas 21 a 28 tratan sobre los plazos y los períodos de transición.
Este documento del MDCG es, sin duda, adecuado como resumen general para abordar brevemente cuestiones fundamentales. Sin embargo, no se proporcionan instrucciones ni explicaciones detalladas, por lo que deben aclararse durante una consulta sobre el caso específico.
2.2 MDCG 2021-8
Salvo en el caso de una investigación clínica de PMCF no contemplada en el artículo 74 del MDR, deberá presentarse una solicitud a través del sistema electrónico a que se refiere el artículo 73 del MDR, que contenga los documentos a que se refiere el Anexo XV Capítulo II del MDR.
Dado que todavía no existe la base de datos europea de productos sanitarios (EUDAMED), el MDCG ha creado una serie de documentos para la solicitud/notificación de ensayos clínicos con el fin de respaldar los procedimientos de ensayos clínicos según el MDR.
Atención: En Alemania, las solicitudes para ensayos clínicos se realizan a través del sistema de información de dispositivos médicos, ahora denominado Sistema Alemán de Información y Base de Datos de Dispositivos Médicos (DMIDS), en BfArM (anteriormente DIMDI), que ya contiene las plantillas enumeradas en el documento MDCG como consultas.
Estos documentos incluyen:
- Ensayo clínico - Formulario de solicitud/notificación según el MDR
- Adenda al formulario de solicitud/notificación de ensayos clínicos para:
- Productos de prueba adicionales (Sección 3)
- Comparador(es) adicional(es) (Sección 4)
- Instalaciones de prueba adicionales (Sección 5)
- Documentos de soporte del ensayo clínico - Anexo de documentos a adjuntar
- Lista de verificación de requisitos generales de seguridad y rendimiento, normas, especificaciones comunes y recomendaciones científicas
Siempre que sea posible, el formulario de solicitud/notificación del ensayo clínico contiene los mismos campos de datos que el sistema EUDAMED, que todavía está en desarrollo.
Las plantillas se enumeran en el documento MDCG y se puede acceder a ellas a través de los siguientes enlaces:
Investigación clínica: formulario de solicitud según el Reglamento de Productos Sanitarios
Dispositivos de investigación adicionales (sección 3)
Dispositivo(s) comparador(es) adicional(es) (sección 4)
Sitio(s) de investigación adicional(es) (sección 5)
Además, este documento también contiene un enlace a una lista de los documentos requeridos, que se basa en la norma ISO 14155:2020.
Finalmente, recibirá una plantilla para la lista de verificación de requisitos básicos de seguridad y rendimiento (GSLA), estándares, especificaciones comunes, etc., que se basa en la lista de verificación MDR:
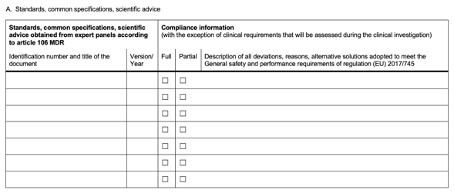
Fig. 2 Listado de normas, CC y referencias científicas, excepto aquellas examinadas como parte del ensayo clínico
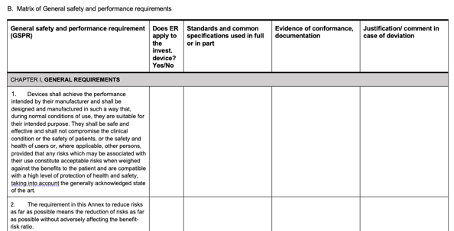
Fig. 3 Matriz para el cumplimiento de la GSLA
Aparte de las dos plantillas de Word, este documento MDCG no aporta ninguna información nueva para los ensayos clínicos realizados en Alemania, ya que todo se puede introducir y solicitar a través del DMIDS.
3. Qué podemos hacer por usted
Funcionamos como una organización de investigación científica (CRO), independiente de los fabricantes. Por ello, le apoyamos durante todo su proyecto de ensayo clínico, desde la idea inicial hasta la evaluación y el informe del ensayo clínico.
4. Cómo podemos ayudarte
En medXteam aclaramos si y en caso afirmativo, qué ensayo clínico debe realizarse, en qué condiciones y según qué requisitos durante la fase previa al estudio: en 3 pasos determinamos la estrategia correcta y rentable en relación con el ensayo clínico requerido. en su caso Recopilación de datos.
¿Tienes ya algunas preguntas iniciales?
Puede obtener una consulta inicial gratuita aquí: consulta inicial gratuita